蛋白质的三维结构通常依赖x射线衍射技术进行测定,其准确性与分辨率密切相关。然而,受限于实验周期长、技术门槛高等因素,大量蛋白质尚未获得解析结构。在实际研究中,空间构象信息对功能分析和药物设计至关重要。为此,科研人员开发了多种计算方法用于预测蛋白质的三维结构。其中,discovery studio(简称ds)作为一款功能强大的分子模拟软件,集成了多种分析工具,其内置的modeller模块支持同源建模,可有效弥补实验手段的不足,为结构生物学提供有力支持。
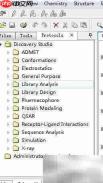
1、 确保计算机已安装Discovery Studio 2.5版本软件,具体安装流程可参考相关教程。软件主界面左侧第三栏为protocol模块,包含一系列常用的生物信息学与分子模拟工具,是后续操作的核心区域。
2、 启动建模前需准备目标蛋白的序列文件,格式应为FASTA。文件首行以“>”开头,标明蛋白名称,随后换行为氨基酸序列内容,必须符合标准格式要求,避免因格式错误导致程序无法识别。
3、 在DS中打开上述FASTA格式的序列文件,界面将显示加载后的序列信息,确认无误后进入下一步操作。
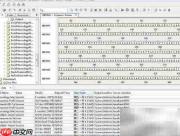
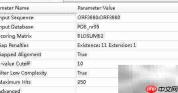
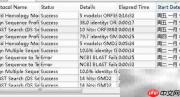
4、 接下来执行序列比对以寻找合适的模板结构。通过protocol模块中的sequence analysis子项,选择blast search功能(基于DS服务器),在弹出窗口中保持默认参数设置,点击顶部绿色运行按钮开始远程搜索。任务完成后,在左下角的任务历史中打开结果页面,系统按匹配度排序,排名第一的即为最优模板。右键点击该条目,可下载对应的PDB结构文件,整个过程简便高效,便于快速获取高质量模板。
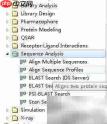
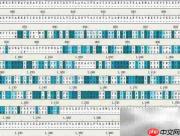
5、 在正式建模前,需对目标序列与模板结构进行精确比对。此步骤位于protocol的序列分析模块中,选择多序列比对功能,并将比对类型设置为“align profiles”,然后点击蓝色运行箭头启动计算。程序结束后生成比对图谱,如下图所示,用于指导后续建模过程,确保序列与模板之间的对应关系准确可靠。
6、 进入蛋白建模阶段,使用protein modeling模块下的homology modeling功能,导入第5步获得的比对结果文件,指定模板结构与目标序列,点击蓝色运行按钮开始模型构建。运行完毕后,系统会输出多个候选模型。结合DOPE评分(离散优化能量函数)进行评估,一般而言,DOPE分值越低表示模型质量越高。据此挑选最优模型作为最终预测的三维结构。